- +1
当“糖宝”遇上“视力下降”——带您认识Wolfram综合征
01
病例简介
主诉:患儿,男,7岁3月,因“浮肿2周,气促10小时,意识不清3小时”入院。
现病史:患儿入院2周前出现肢端浮肿,1周前进展至颜面部浮肿,伴尿量减少、小便浑浊,无发热、咳喘,活动耐力无明显下降;入院10小时前出现气促、呼吸困难,间断诉背痛,无咳涕、吐泻、青紫等表现;入院3小时前出现神志模糊,就诊途中进展为意识不清、呼之不应,急诊测心率130次/分,血压76/54mmHg,末梢血氧饱和度70%-80%,毛细血管再充盈时间(CRT)4s,立即予球囊加压给氧、扩容、纠酸、气管插管等急救处理后,以“昏迷、休克、1型糖尿病”收入院。
既往史:
(1)5岁时于外院诊断“1型糖尿病”,予门冬胰岛素联合甘精胰岛素治疗,血糖波动大(3~23 mmol/L),控制不佳。
(2)平素尿频、尿急,1年半前曾诊断“神经源性膀胱可能”,未予特殊治疗,定期复查残余尿量19~200 ml。
(3)入院前3月曾患尿路感染,抗感染治疗;入院前1~2月于艾灸馆治疗,期间出现面色苍白、腹胀及进行性视力下降,仅可辨模糊光影。
个人史: G1P1,足月顺产,出生体重3.4 kg,无窒息史。发病前生长发育正常,5岁后体重增长缓慢。
家族史: 父母非近亲婚配,均体健,否认糖尿病、视神经萎缩、耳聋、肾病、心肌病及遗传病史。
体格检查: 深昏迷,Glasgow 3分,体温34.0℃,脉搏116次/分,血压88/60 mmHg,呼吸机辅助通气。身高119 cm,体重19 kg,BMI 13.42 kg/m²(重度营养不良)。面色苍白,皮肤弹性差,四肢厥冷,CRT 3~4 s。眼睑浮肿,双侧瞳孔散大(4 mm),对光反射迟钝,眼球固定。口唇干燥,双肺呼吸音粗,右侧呼吸音减低。心音低钝,心率116次/分,律齐。腹膨隆,肝肋下2~3 cm,左侧腹部扪及质硬包块,移动性浊音阳性。四肢肌张力低,生理反射减弱,巴氏征可疑阳性。
辅助检查:
(1)代谢及内分泌评估:
空腹血糖 12.2 mmol/L,空腹C肽 0.39 nmol/L,HbA1c 6.0%。
糖尿病自身抗体(GAD、IAA、ICA)均阴性。
(2)肾功能及电解质:
血肌酐 186 μmol/L(↑),血钾 7.6 mmol/L(↑),血钠 133 mmol/L(↓)。
(3)心功能评估:
cTnI 0.12 μg/L(↑),NTproBNP 35000 pg/ml(↑↑)。
(4)心脏超声:
左心室球样扩张,LVEF 37%,二、三尖瓣轻中度反流,心包积液。
(5)感染及炎症指标:
PCT 18.07 ng/ml,CRP 76.9 mg/L,铁蛋白 >6000 ng/ml。
血培养检出G+球菌,尿培养检出弗劳地柠檬酸杆菌、粘质沙雷菌。
(6)脑脊液:
白细胞、红细胞为0,葡萄糖 8.3 mmol/L(↑),氯 136 mmol/L(↑)。
(7)影像学检查:
头颅MRI:脑萎缩样改变(7岁3月,为目前已知最早发病年龄)。
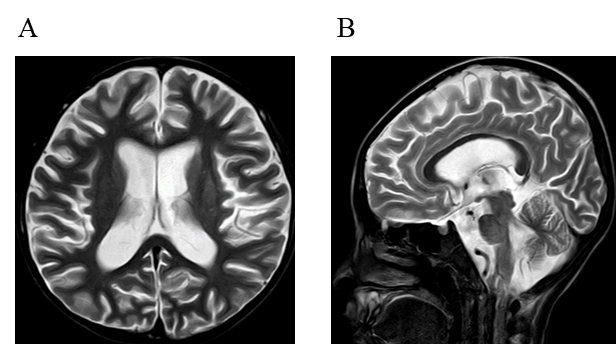
心脏MRI:LVEF 42%,心包积液,无延迟强化。
胸腹部CT:双侧胸腔积液,肺部实变,腹腔、盆腔积液;双肾积水,肾盂及输尿管上段扩张,膀胱充盈扩张,肝大。
泌尿系超声:双肾增大,肾盂分离,输尿管全程扩张,神经源性膀胱,膀胱输尿管反流IV级。
(8)眼科: 眼底示视盘苍白,考虑视神经萎缩。
(9)听力筛查:未见明确听力下降。
(10)基因检测:全外显子测序示WFS1基因复合杂合变异c.1329C>G(p.Ser443Arg),来自父亲,可能致病(LP);c.2081delA(p.Glu694Glyfs*16),来自母亲,移码突变,新变异,LP。线粒体DNA测序未见致病性变异。
02
诊断及治疗
诊断:Wolfram综合征(WFS1基因相关),胰岛素依赖性糖尿病,扩张型心肌病,心源性休克,呼吸衰竭,重症肺炎,复杂性尿路感染,肾盂积水,神经源性膀胱,视神经萎缩,重度贫血,电解质紊乱(高钾、低钠),代谢性酸中毒,高乳酸血症,多浆膜腔积液。
治疗:
(1)收入PICU,予有创呼吸机通气,液体复苏,血管活性药维持循环,美罗培南+头孢他啶+氯唑西林抗感染(后据药敏调整)。
(2)抗心衰:呋塞米、螺内酯利尿,地高辛强心,卡托普利、卡维地洛改善心肌重构。
(3)血糖管理:先静脉胰岛素,后改皮下注射,最终启用胰岛素泵,出院方案为门冬胰岛素(早4.5 U、午3 U、晚3 U)+甘精胰岛素(7 U,晨7:00),血糖控制餐前5~8 mmol/L、餐后5~10 mmol/L。
(4)泌尿系:指导间歇性清洁导尿(每4~6 h),加用呋喃妥因预防感染。
(5)营养科、康复科联合支持。
转归:经2月余治疗,患儿意识恢复,脱离呼吸机,心功能改善(LVEF从37%升至58.1%),感染控制,血糖平稳出院。出院1月随访,HbA1c 7.2%,心功能正常,无尿路感染复发,继续多学科随访。
03
疾病介绍
Wolfram综合征,又称DIDMOAD综合征,是一种罕见的常染色体隐性遗传病,由WFS1基因双等位基因致病性变异引起。该基因编码的Wolframin蛋白定位于内质网,参与钙稳态调节和细胞应激反应;其功能缺陷导致内质网应激,进而损伤胰岛β细胞、神经元、心肌细胞等,造成多系统进行性损害。
核心临床特征为:糖尿病、尿崩症、视神经萎缩、感音神经性耳聋(即“DIDMOAD”四联征)。此外,可合并神经源性膀胱、尿路梗阻、共济失调、认知障碍、脑萎缩、心肌病、性腺功能减退等。本病表型异质性大,各症状可间隔数年逐步出现,儿童期以糖尿病和视神经萎缩多见。
诊断需结合临床与基因检测,对早发胰岛素依赖型糖尿病但自身抗体阴性、伴其他系统异常者,应高度警惕并尽早行WFS1基因测序。
目前尚无根治方法,治疗以多学科对症支持为主:胰岛素控制血糖,去氨加压素治疗尿崩症,间歇导尿保护肾功能,抗心衰药物改善心肌功能,定期眼科、听力及神经影像随访。
04
总结
(1)对于儿童期起病、自身抗体阴性、合并多系统损害(尤其视力、排尿、听力或心脏异常)的糖尿病,应考虑Wolfram综合征等单基因糖尿病,尽早行全外显子测序,避免误诊为1型糖尿病。
(2)重视全系统早期评估:即使无相关症状,确诊Wolfram综合征后也应完善心脏超声、头颅MRI、泌尿系影像、眼科及听力检查,以发现亚临床心肌病、脑萎缩等严重并发症,早期干预改善预后。
(3)多学科协作是管理核心:Wolfram综合征累及内分泌、心血管、泌尿、神经、眼科、康复等多个领域,需建立个体化长期管理方案,延缓疾病进展,提高生活质量。
参考文献:
[1] Ding Y, Li Z, Zhang Q, et al. Complex clinical manifestations and new insights in RNA sequencing of children with diabetes and WFS1 variants. Front Endocrinol (Lausanne), 2023, 14:1066320.
[2] Greeley SAW, Polak M, Njølstad PR, et al. ISPAD Clinical Practice Consensus Guidelines 2022: The diagnosis and management of monogenic diabetes in children and adolescents. Pediatr Diabetes, 2022, 23(8):1188-1211.
[3] Rigoli L, Aloi C, Salina A, et al. Wolfram syndrome 1 in the Italian population: genotype-phenotype correlations. Pediatr Res, 2020, 87(3):456-462.
[4] Rohayem J, Ehlers C, Wiedemann B, et al. Diabetes and neurodegeneration in wolfram syndrome: A multicenter study of phenotype and genotype. Diabetes Care, 2011, 34(7):1503-1510.
[5] Hofmann S, Philbrook C, Gerbitz KD, et al. Wolfram syndrome: structural and functional analyses of mutant and wild-type wolframin, the WFS1 gene product. Hum Mol Genet, 2003, 12(16):2003-2012.
撰写 高诗阳 研究生
原标题:《当“糖宝”遇上“视力下降”——带您认识Wolfram综合征》
本文为澎湃号作者或机构在澎湃新闻上传并发布,仅代表该作者或机构观点,不代表澎湃新闻的观点或立场,澎湃新闻仅提供信息发布平台。申请澎湃号请用电脑访问http://renzheng.thepaper.cn。

- 报料热线: 021-962866
- 报料邮箱: news@thepaper.cn
互联网新闻信息服务许可证:31120170006
增值电信业务经营许可证:沪B2-2017116
© 2014-2026 上海东方报业有限公司